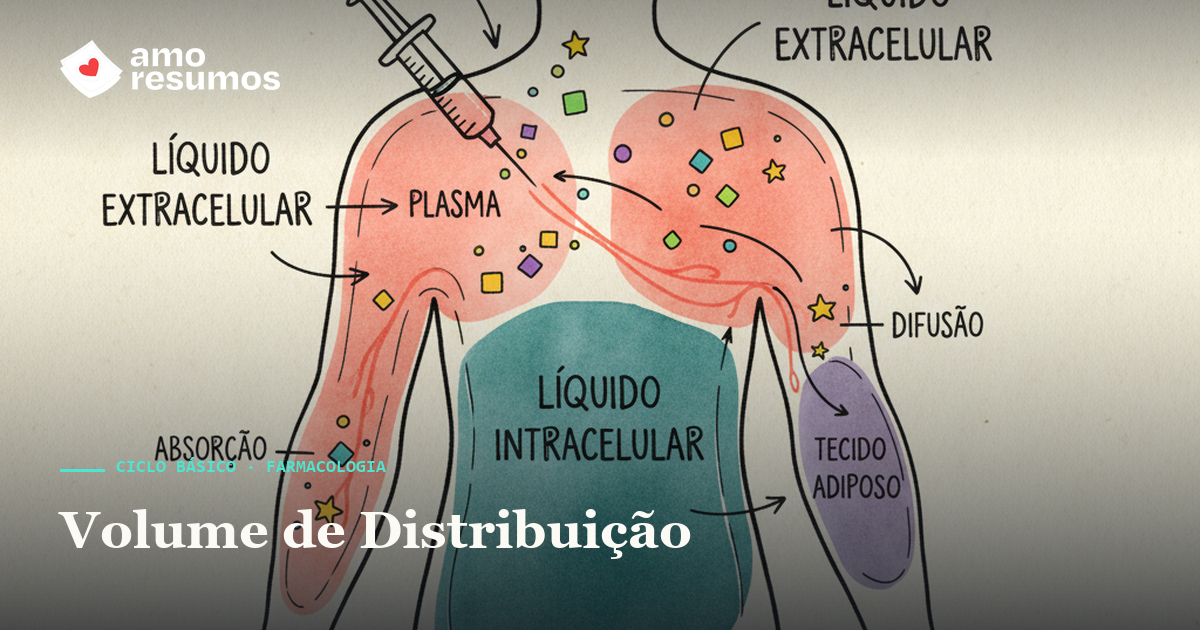
O volume de distribuição (Vd) é um dos parâmetros farmacocinéticos mais incompreendidos da farmacologia básica — e, ironicamente, um dos mais cobrados em prova. Ele responde a uma pergunta simples: depois que um fármaco entra no corpo, onde ele se espalha? O volume de distribuição é o volume aparente que relaciona a quantidade total de fármaco no organismo com a concentração que medimos no plasma. A palavra-chave aqui é aparente: trata-se de um volume teórico, calculado, e não de um compartimento anatômico real.
Entender o volume de distribuição é o que permite responder por que a digoxina precisa de uma dose de ataque enorme, por que a heparina age quase só dentro dos vasos e por que a hipoalbuminemia pode transformar uma dose habitual de fenitoína em uma intoxicação. Neste post você vai dominar a fórmula do volume de distribuição, os fatores que o determinam, a diferença entre Vd alto e baixo e a relação direta entre o volume de distribuição e o cálculo da dose de ataque.
- Vd = Dose / C₀ — relaciona a dose administrada com a concentração plasmática inicial.
- É um volume aparente/teórico: pode dar valores impossíveis (centenas de litros), porque mede distribuição, não anatomia.
- Vd baixo (~3–5 L) = fármaco fica no plasma (heparina, varfarina). Vd alto (centenas/milhares de litros) = concentra em tecidos (digoxina, cloroquina).
- Determinantes: lipossolubilidade, ligação a proteínas plasmáticas, ligação tecidual e ionização.
- O Vd governa a dose de ataque: dose de ataque = Vd × concentração-alvo / F.
- Hipoalbuminemia ↑ fração livre de fármacos ácidos (fenitoína, varfarina) → risco de toxicidade.
O que é volume de distribuição
O volume de distribuição é definido pela fórmula:
Em que Dose é a quantidade total de fármaco no corpo (em mg) e C₀ é a concentração plasmática inicial (em mg/L), obtida por extrapolação ao tempo zero, antes que a eliminação interfira. O resultado vem em litros (L) ou, quando normalizado pelo peso, em L/kg.
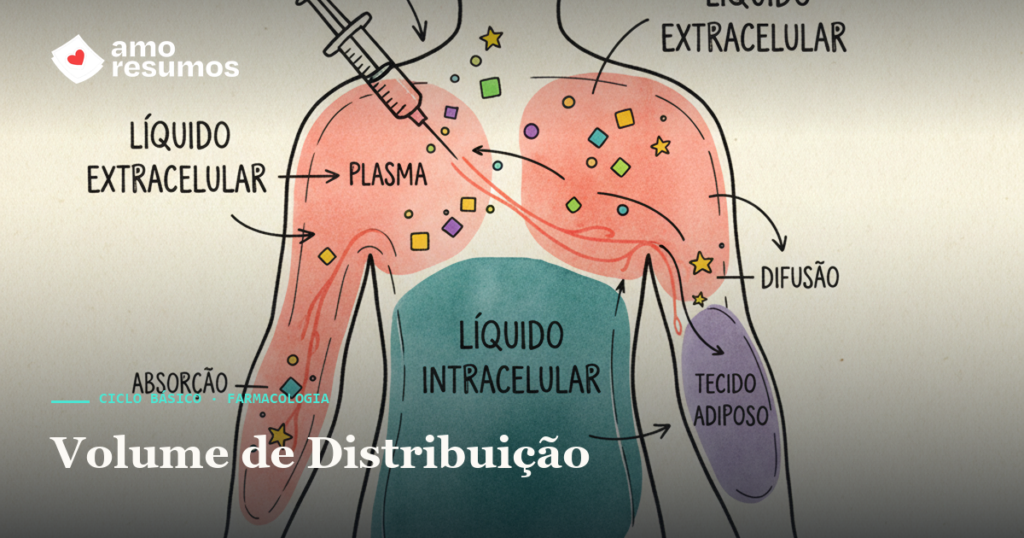
A chave conceitual: o volume de distribuição é o volume que seria necessário para conter toda a dose administrada na mesma concentração observada no plasma. Por isso ele é “aparente”. Um fármaco que sai rapidamente do plasma e se acumula na gordura, no músculo ou no miocárdio gera uma concentração plasmática baixíssima — e, ao dividir a dose por esse C₀ pequeno, obtemos um Vd que pode ultrapassar em muito o volume real do corpo humano (~42 L). A cloroquina, por exemplo, tem Vd de centenas de litros por quilo: nenhum ser humano tem esse volume, mas o número reflete sua avidez pelos tecidos.
Para interpretar o Vd, vale conhecer os compartimentos hídricos corporais, que servem de referência: quando o Vd de um fármaco se aproxima do volume de um compartimento, isso sugere onde ele predominantemente se distribui (num adulto de ~70 kg).
| COMPARTIMENTO | VOLUME APROXIMADO | FÁRMACOS QUE SE LIMITAM A ELE |
|---|---|---|
| Plasma | ~3 L (0,04 L/kg) | Moléculas grandes e muito ligadas a proteína (heparina, varfarina) |
| Líquido extracelular | ~14 L (0,2 L/kg) | Moléculas hidrossolúveis pequenas que não entram na célula (aminoglicosídeos) |
| Água corporal total | ~42 L (0,6 L/kg) | Fármacos que se distribuem por todos os fluidos (etanol, fenobarbital) |
| “Acima” da água total | > 42 L (até milhares) | Sequestro tecidual intenso (digoxina, cloroquina, antidepressivos tricíclicos) |
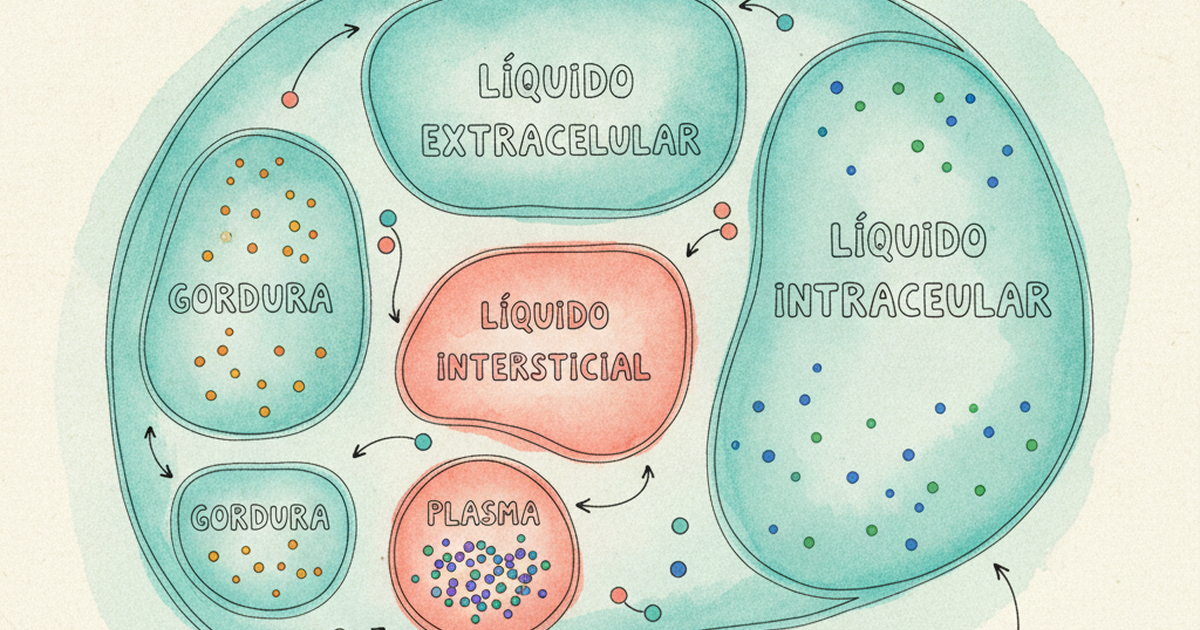
Repare na última linha: quando um fármaco tem Vd muito maior que 42 L, isso não significa que existe “água extra” no corpo — significa que o fármaco abandonou o plasma e se concentrou avidamente nos tecidos, deixando a concentração plasmática artificialmente baixa. É exatamente aí que o conceito de volume aparente ganha sentido prático.
O que determina o Vd
O valor do volume de distribuição é o resultado de um cabo de guerra entre a tendência do fármaco de ficar no plasma e sua tendência de migrar para os tecidos. Quatro fatores principais governam esse equilíbrio.
Lipossolubilidade
Fármacos lipofílicos atravessam membranas com facilidade e se acumulam no tecido adiposo e nas membranas celulares. Quanto mais lipossolúvel, maior a saída do plasma para os tecidos e, portanto, maior o Vd. Os antidepressivos tricíclicos e a cloroquina são exemplos clássicos de altíssima lipossolubilidade.
Ligação a proteínas plasmáticas
Só a fração livre do fármaco se distribui e age. Quando o fármaco está muito ligado às proteínas do plasma, ele fica “ancorado” no compartimento vascular, o que reduz o Vd. Há duas proteínas-chave: a albumina, que liga preferencialmente fármacos ácidos (varfarina, fenitoína, AINEs), e a alfa-1-glicoproteína ácida, que liga fármacos básicos (lidocaína, propranolol, antidepressivos). A varfarina, ligada em ~99% à albumina, tem Vd pequeno justamente por isso.
Ligação tecidual
É o oposto da ligação plasmática. Quando o fármaco se liga avidamente a proteínas ou estruturas dos tecidos (músculo, miocárdio, osso), ele é “sequestrado” para fora do plasma, derrubando a concentração plasmática e elevando muito o Vd. A digoxina liga-se à Na⁺/K⁺-ATPase do músculo esquelético e cardíaco — daí seu Vd de centenas de litros.
Ionização (pH e pKa)
Apenas a forma não ionizada atravessa membranas. O grau de ionização depende do pKa do fármaco e do pH do meio. Fármacos predominantemente não ionizados no pH fisiológico distribuem-se mais amplamente; os muito ionizados tendem a ficar restritos ao compartimento extracelular, com Vd menor.
Vd alto vs baixo
Na prática, basta olhar o Vd de um fármaco para inferir onde ele “mora” no corpo. Um Vd próximo do volume plasmático indica um fármaco confinado aos vasos; um Vd gigantesco indica sequestro tecidual. A tabela a seguir resume exemplos clássicos cobrados em prova.
| FÁRMACO | Vd APROXIMADO | INTERPRETAÇÃO |
|---|---|---|
| Heparina | ~3–5 L | Confinada ao plasma — molécula grande, fica no intravascular |
| Varfarina | ~8 L (~0,1 L/kg) | Vd baixo — ~99% ligada à albumina, fica no plasma |
| Gentamicina | ~18 L (~0,25 L/kg) | Restrita ao líquido extracelular — hidrossolúvel, não entra na célula |
| Etanol | ~42 L (~0,6 L/kg) | Distribui-se pela água corporal total |
| Digoxina | ~500 L (~7 L/kg) | Vd muito alto — sequestrada no músculo (Na⁺/K⁺-ATPase) |
| Cloroquina | > 10.000 L (~100+ L/kg) | Vd extremo — lipofílica, concentra-se intensamente nos tecidos |
Uma consequência prática importante: fármacos com Vd alto são pouco removidos por hemodiálise, porque a maior parte da droga está nos tecidos, e não no sangue que passa pelo filtro. Já fármacos de Vd baixo (que permanecem no plasma) costumam ser dialisáveis. Esse raciocínio aparece com frequência em questões de intoxicação.
Vd e dose de ataque
Aqui está a aplicação clínica mais direta do volume de distribuição. Quando queremos atingir rapidamente uma concentração plasmática terapêutica — sem esperar 4 a 5 meias-vidas para o acúmulo natural —, administramos uma dose de ataque (ou dose de carga). E quem dita o tamanho dessa dose é justamente o Vd:
Em que F é a biodisponibilidade (1 para uso intravenoso). A lógica é intuitiva: a dose de ataque precisa “encher” todo o volume aparente em que o fármaco vai se distribuir, na concentração que desejamos. Se esse volume é grande (Vd alto), é preciso muito mais fármaco para alcançar a mesma concentração plasmática-alvo.
É por isso que a digoxina, com seu Vd enorme, exige uma dose de ataque relativamente grande para preencher os tecidos antes que a concentração plasmática útil seja atingida — caso contrário, a droga seria “tragada” pelo músculo e a concentração plasmática demoraria a subir. Note ainda que a dose de ataque depende apenas do Vd e da concentração-alvo: ela não depende do clearance nem da meia-vida. A dose de manutenção, sim, depende do clearance.
Na hipoalbuminemia (cirrose, síndrome nefrótica, desnutrição, sepse), sobra menos albumina para ligar fármacos ácidos — e a fração livre sobe. Para fenitoína e varfarina, isso significa que a dose “normal” pode gerar efeito tóxico mesmo com a concentração total medida ainda dentro da faixa de referência. Em provas e na prática, dose-se a fenitoína livre (ou corrija pela albumina) em pacientes hipoalbuminêmicos. A regra de ouro: o efeito depende da droga livre, não da concentração total.
“Vd baixo Bate no plasma; Vd Alto Aloja no tecido — Ataque enche o Vd.”
Baixo = fica no plasma (heparina, varfarina) → dialisável. Alto = aloja-se nos tecidos (digoxina, cloroquina) → não dialisável. E a dose de Ataque é o que “enche” todo o Vd até a concentração-alvo (Dose = Vd × C / F).
- Manual de Farmacologia — material recomendado do Amo Resumos para se aprofundar
- Farmacocinética (ADME) — a visão geral de absorção, distribuição, metabolismo e excreção
- Metabolismo de Fármacos (CYP450) — como o fígado transforma fármacos lipossolúveis em hidrossolúveis
- Meia-vida e Clearance — o que dita a dose de manutenção e o intervalo entre as doses
Perguntas frequentes sobre Volume de distribuição
O que é volume de distribuição?
O volume de distribuição (Vd) é um volume aparente e teórico que relaciona a quantidade total de fármaco no organismo com a concentração medida no plasma. Não corresponde a um compartimento anatômico real: indica a tendência do fármaco de ficar no plasma ou se concentrar nos tecidos. Calcula-se pela fórmula Vd = Dose / C0.
Qual a diferença entre Vd alto e Vd baixo?
Vd baixo, próximo do volume plasmático (cerca de 3 a 5 L), indica fármaco confinado aos vasos, como heparina e varfarina, geralmente dialisável. Vd alto, de centenas a milhares de litros, indica sequestro tecidual intenso, como digoxina e cloroquina, pouco removidos por hemodiálise por estarem majoritariamente nos tecidos, e não no sangue.
Como o volume de distribuição influencia a dose de ataque?
A dose de ataque depende diretamente do volume de distribuição, pela fórmula dose de ataque = (Vd × concentração-alvo) / F. Ela precisa preencher todo o volume aparente em que o fármaco se distribui, atingindo rápido a concentração desejada. Por isso fármacos de Vd alto, como a digoxina, exigem doses de ataque maiores. A dose de ataque não depende do clearance nem da meia-vida.
Conclusão
O volume de distribuição é um conceito que parece abstrato, mas tem consequências clínicas muito concretas. Ele não mede um espaço físico, e sim a tendência do fármaco de permanecer no plasma ou se refugiar nos tecidos — resultado da lipossolubilidade, da ligação a proteínas plasmáticas, da ligação tecidual e da ionização. Dominar o Vd é entender por que a heparina age no sangue e a digoxina exige dose de ataque, por que fármacos de Vd alto não saem na diálise e por que a hipoalbuminemia muda tudo. Em farmacologia, o volume de distribuição é a peça que conecta a dose que você prescreve à concentração que o paciente realmente atinge.
Para aprofundar, o material de Farmacologia do Amo Resumos reúne todos esses conceitos de forma visual e ilustrada — do ciclo básico à aplicação clínica, com linguagem direta para quem estuda para provas de medicina.
O próximo passo é treinar questões que aplicam esses conceitos em casos reais. No MedCaju, você encontra um banco completo de farmacologia, com questões comentadas do fundamento ao caso clínico.
Pratique questões de Farmacologia
Milhares de questões de ciclo básico e clínico, com explicação detalhada. Teoria você estuda aqui — questão você treina no MedCaju.
Acessar MedCaju →