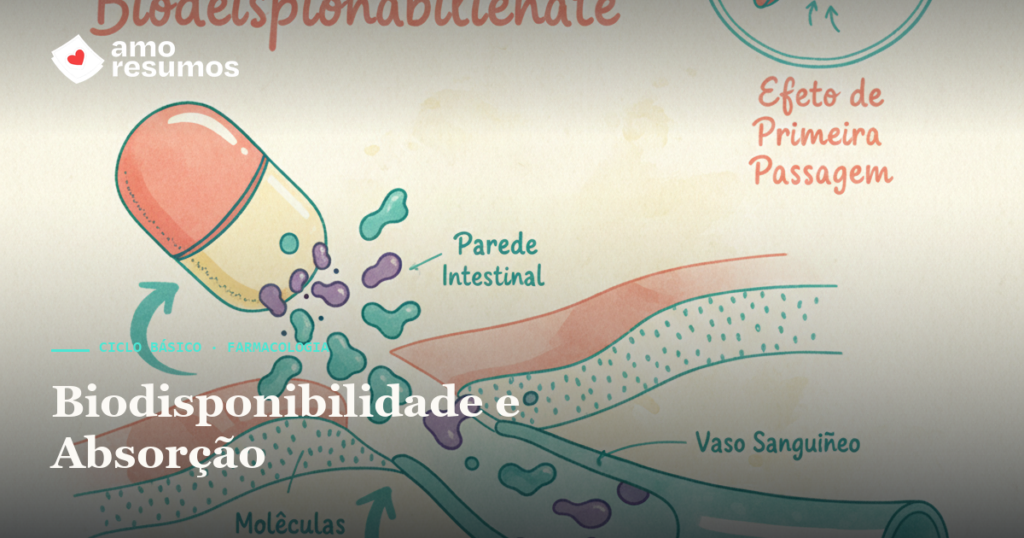
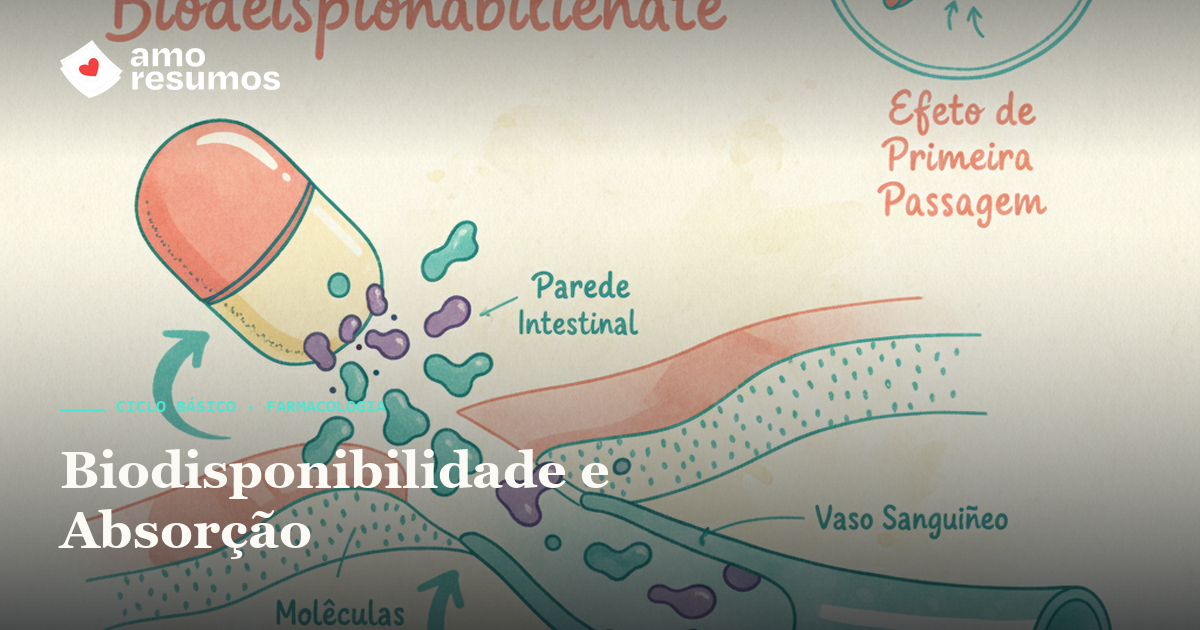
A biodisponibilidade (representada pela letra F) é definida como a fração da dose administrada que chega inalterada à circulação sistêmica. Em outras palavras, dos miligramas que o paciente recebe, qual proporção realmente atinge o sangue na forma ativa e fica disponível para produzir efeito? Esse conceito é um dos pilares da farmacocinética e responde por que duas vias de administração diferentes — com a mesma dose nominal — podem gerar efeitos clínicos completamente distintos.
Por convenção, a via intravenosa (IV) tem biodisponibilidade de 100% (F = 1), pois o fármaco é depositado diretamente na circulação, sem precisar ser absorvido nem passar por barreiras. Todas as demais vias são comparadas a ela. A via oral, a mais usada na prática, costuma ter biodisponibilidade reduzida e variável, principalmente por causa do efeito de primeira passagem hepático. Neste post você vai entender a fórmula da biodisponibilidade, os fatores que governam a absorção (pH, pKa, lipossolubilidade), a comparação entre as vias de administração e a diferença entre biodisponibilidade e bioequivalência — base do funcionamento dos genéricos.
- Biodisponibilidade (F) = fração da dose que chega inalterada à circulação sistêmica.
- A via IV = 100% por definição; é a referência. F = AUCoral / AUCIV.
- A absorção depende de difusão passiva, lipossolubilidade e do estado de ionização (regido por pH e pKa).
- Ácido fraco se ioniza menos no estômago ácido → absorve melhor lá. Base fraca absorve melhor no intestino.
- O efeito de primeira passagem reduz a F de vários fármacos orais (nitroglicerina, propranolol, lidocaína).
O que é biodisponibilidade
A biodisponibilidade mede quanto de uma dose efetivamente alcança a circulação sistêmica em sua forma ativa. Dois fatores a reduzem: a absorção incompleta (parte do fármaco nem chega a ser absorvida) e o metabolismo pré-sistêmico (parte é destruída antes de atingir a circulação geral). A biodisponibilidade é, portanto, sempre menor ou igual à da via IV, que serve de padrão-ouro com F = 100%.
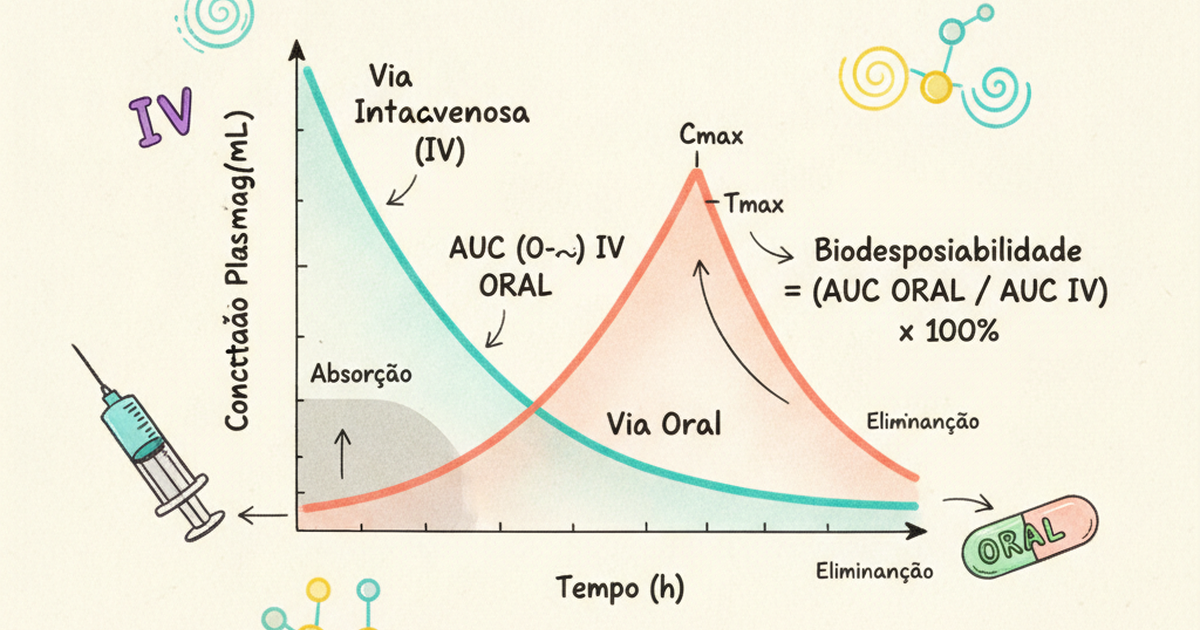
Quantitativamente, a biodisponibilidade é calculada comparando a área sob a curva concentração-tempo (AUC) da via estudada com a da via intravenosa:
F = AUCoral / AUCIV
A AUC representa a exposição total do organismo ao fármaco ao longo do tempo. Quanto maior a fração absorvida e sobrevivente à primeira passagem, maior a AUC oral — e maior a biodisponibilidade.
Como ocorre a absorção
Para chegar ao sangue, o fármaco precisa atravessar membranas celulares lipídicas. O mecanismo predominante é a difusão passiva, que não gasta energia e ocorre a favor do gradiente de concentração. São favorecidas as moléculas lipossolúveis e na forma não ionizada (sem carga elétrica), pois apenas estas cruzam livremente a bicamada lipídica. As formas ionizadas, hidrossolúveis, ficam retidas no meio aquoso.
É aqui que entram o pH do meio e o pKa da droga. O grau de ionização de um fármaco depende da relação entre o pH do ambiente e seu pKa, descrita pela equação de Henderson-Hasselbalch. A regra prática é direta: um fármaco fica mais ionizado quando o pH do meio é oposto ao seu caráter. Assim, um ácido fraco permanece predominantemente não ionizado em meio ácido (estômago), sendo bem absorvido ali; uma base fraca permanece não ionizada em meio alcalino (intestino delgado), absorvendo melhor lá. Na prática, mesmo os ácidos fracos absorvem majoritariamente no intestino, pela enorme superfície das vilosidades — mas o conceito de ionização por pH/pKa é o cobrado nas provas.
| FATOR | EFEITO NA ABSORÇÃO |
|---|---|
| Lipossolubilidade | Quanto mais lipossolúvel, melhor a difusão pela membrana |
| Ionização (pH/pKa) | Só a forma não ionizada atravessa a membrana; depende do pH do meio |
| Superfície de absorção | Intestino delgado tem área enorme → absorve a maioria dos fármacos |
| Fluxo sanguíneo local | Maior perfusão mantém o gradiente e acelera a absorção |
| Esvaziamento gástrico / motilidade | Esvaziamento rápido leva o fármaco antes ao intestino, acelerando a absorção |
| Presença de alimento | Pode retardar, reduzir ou (para alguns fármacos) aumentar a absorção |
| Efeito de primeira passagem | Metabolismo hepático/intestinal pré-sistêmico reduz a biodisponibilidade |
Vias de administração e biodisponibilidade
A via de administração é o principal determinante da biodisponibilidade. Vias que depositam o fármaco diretamente na circulação ou que evitam o fígado conferem maior F; a via oral é a mais sujeita a perdas.
| VIA | BIODISPONIBILIDADE | CARACTERÍSTICAS |
|---|---|---|
| Intravenosa (IV) | 100% (padrão) | Sem absorção; efeito imediato; sem primeira passagem |
| Intramuscular / Subcutânea | Geralmente alta | Absorção depende do fluxo local; evita a primeira passagem |
| Oral (VO) | Variável (baixa a alta) | Cômoda, mas sujeita ao efeito de primeira passagem |
| Sublingual / Retal | Intermediária a alta | Drenagem evita (em parte) o fígado → reduz a primeira passagem |
| Inalatória | Alta (ação local/sistêmica) | Grande superfície alveolar; início muito rápido |
| Transdérmica | Variável (liberação lenta) | Evita primeira passagem; níveis estáveis e prolongados |
Efeito de primeira passagem
O efeito de primeira passagem (metabolismo pré-sistêmico) é a principal razão pela qual a biodisponibilidade oral costuma ser baixa. Após a absorção no trato gastrointestinal, o sangue venoso drena pela veia porta e atravessa o fígado antes de alcançar a circulação sistêmica. Nessa primeira passagem, uma fração do fármaco já é metabolizada (e parte pode ser metabolizada ainda na própria parede intestinal). O resultado é que apenas uma porção da dose chega intacta ao sangue.
Fármacos com alto efeito de primeira passagem têm biodisponibilidade oral muito reduzida e, por isso, exigem doses orais bem maiores que as parenterais — ou vias alternativas. Exemplos clássicos: nitroglicerina, propranolol, lidocaína, morfina e verapamil. A lidocaína, por exemplo, é praticamente inutilizável por via oral justamente porque o fígado a destrói quase por completo na primeira passagem.
Biodisponibilidade vs bioequivalência
Embora pareçam sinônimos, são conceitos distintos. A biodisponibilidade mede quanto e com que velocidade um fármaco chega à circulação. Já a bioequivalência compara dois produtos que contêm o mesmo princípio ativo (por exemplo, um medicamento de referência e seu genérico): eles são bioequivalentes quando apresentam biodisponibilidades estatisticamente equivalentes — AUC e concentração máxima (Cmáx) dentro de uma faixa de aceitação estabelecida pela agência reguladora.
É justamente a demonstração de bioequivalência que permite a um genérico substituir o medicamento de referência: se as curvas de concentração-tempo são equivalentes, presume-se que o efeito clínico também será. Para fármacos de índice terapêutico estreito, porém, exige-se cautela adicional, pois pequenas variações de biodisponibilidade podem ter consequências clínicas relevantes.
Convém distinguir ainda dois termos que costumam confundir o estudante. O equivalente farmacêutico é o produto que contém o mesmo princípio ativo, na mesma dose e forma farmacêutica, mas que não teve a bioequivalência comprovada por estudo in vivo — é o caso do medicamento similar. Já o genérico, por definição, teve a bioequivalência demonstrada frente ao medicamento de referência e por isso é intercambiável com ele. Em provas, a pegadinha clássica é tratar “similar” e “genérico” como sinônimos: só o genérico carrega a garantia de bioequivalência.
Por fim, dois parâmetros descrevem a curva de concentração e completam o entendimento da biodisponibilidade: a concentração máxima (Cmáx), que indica o pico de exposição, e o tempo até o pico (Tmáx), que reflete a velocidade de absorção. Uma formulação pode ter a mesma AUC (mesma quantidade absorvida) e, ainda assim, um Tmáx diferente — absorvendo mais rápido ou mais devagar. Por isso a bioequivalência avalia AUC e Cmáx: quantidade e velocidade de absorção precisam ambas ser equivalentes para garantir o mesmo perfil clínico.
A nitroglicerina sublingual evita o efeito de primeira passagem: a drenagem venosa da mucosa oral cai direto na circulação sistêmica, sem passar pelo fígado primeiro. Por isso ela é dada por via sublingual (e não por via oral simples) no tratamento agudo da angina — engolida, seria quase toda destruída no fígado e perderia o efeito.
“Ácido no Ácido, Base na Base”
Um ácido fraco fica não ionizado (e absorve melhor) em meio ácido (estômago); uma base fraca fica não ionizada em meio básico/alcalino (intestino). A forma não ionizada é a que atravessa a membrana — guarde: igual com igual favorece a absorção.
- Manual de Farmacologia — material recomendado do Amo Resumos para se aprofundar
- Farmacocinética (ADME) — o ciclo completo: o que o corpo faz com o fármaco
- Volume de Distribuição — para onde o fármaco vai depois de absorvido
- Metabolismo de Fármacos (CYP450) — o fígado e o efeito de primeira passagem
Perguntas frequentes sobre Biodisponibilidade
O que é biodisponibilidade?
Biodisponibilidade, representada pela letra F, é a fração da dose administrada que chega inalterada à circulação sistêmica na forma ativa. Por convenção, a via intravenosa tem biodisponibilidade de 100%, pois deposita o fármaco diretamente no sangue. As demais vias são comparadas a ela e costumam ter valores menores, sobretudo a via oral.
Como se calcula a biodisponibilidade?
A biodisponibilidade é calculada comparando a área sob a curva concentração-tempo da via estudada com a da via intravenosa, pela fórmula F = AUC oral / AUC IV. A AUC representa a exposição total do organismo ao fármaco. Quanto maior a fração absorvida e sobrevivente à primeira passagem, maior a AUC oral e maior a biodisponibilidade.
Qual a diferença entre biodisponibilidade e bioequivalência?
Biodisponibilidade mede quanto e com que velocidade um fármaco chega à circulação. Bioequivalência compara dois produtos com o mesmo princípio ativo, como referência e genérico, considerando-os equivalentes quando têm AUC e concentração máxima dentro de uma faixa aceita. É a bioequivalência comprovada que permite ao genérico substituir o medicamento de referência.
Conclusão
A biodisponibilidade conecta a teoria à prática: explica por que a via importa tanto, por que doses orais e intravenosas de um mesmo fármaco diferem, e por que a nitroglicerina é sublingual enquanto o propranolol oral precisa de doses maiores. Dominar a fórmula F = AUCoral/AUCIV, os fatores de absorção (pH, pKa, lipossolubilidade), o efeito de primeira passagem e a distinção entre biodisponibilidade e bioequivalência prepara você tanto para as provas quanto para prescrever com segurança.
Para aprofundar, o material de Farmacologia do Amo Resumos reúne todos esses conceitos de forma visual e ilustrada — do ciclo básico à aplicação clínica, com linguagem direta para quem estuda para provas de medicina.
O próximo passo é treinar questões que aplicam esses conceitos em casos reais. No MedCaju, você encontra um banco completo de farmacologia, com questões comentadas do fundamento ao caso clínico.
Pratique questões de Farmacologia
Milhares de questões de ciclo básico e clínico, com explicação detalhada. Teoria você estuda aqui — questão você treina no MedCaju.
Acessar MedCaju →