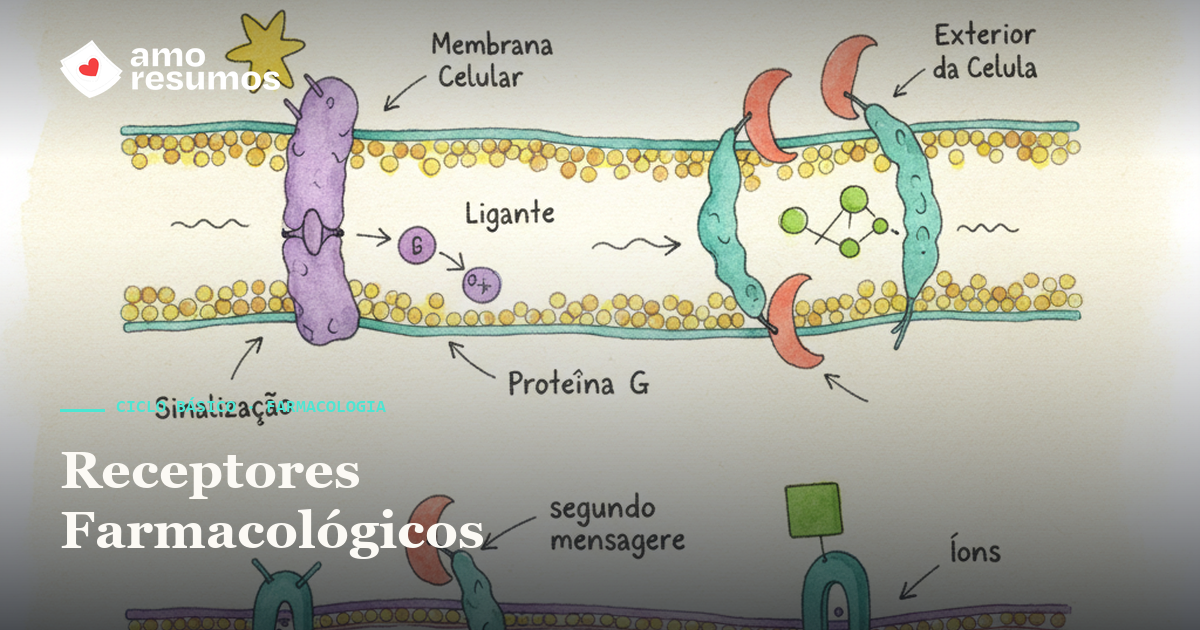
Os receptores farmacológicos são as macromoléculas — quase sempre proteínas — que reconhecem moléculas sinalizadoras (hormônios, neurotransmissores e fármacos) e traduzem esse encontro em uma resposta celular. Entender os receptores farmacológicos é entender por que um fármaco age onde age, por que ele é seletivo e por que a relação entre dose e efeito tem a forma que tem. Em outras palavras: sem receptor, não há resposta — e sem entender o receptor, não há como prever o efeito clínico nem o efeito colateral.
Neste post você vai ver as quatro grandes superfamílias de receptores farmacológicos, com ênfase nos receptores acoplados à proteína G (os famosos GPCR) e nos segundos mensageiros que eles disparam. Os receptores farmacológicos determinam a seletividade do fármaco: é a afinidade por um tipo específico de receptor que separa um efeito terapêutico desejado de um efeito adverso indesejado. Vamos do conceito molecular até a aplicação na beira do leito, do jeito que cai na prova — e do jeito que importa na prescrição.
- Receptor é a macromolécula (proteína) que reconhece um ligante e transduz o sinal em resposta celular. Define seletividade e relação dose-resposta.
- São 4 superfamílias: canais iônicos ligante-dependentes (resposta em ms), GPCR (segundos), receptores ligados a enzima/tirosina-quinase (minutos) e receptores intracelulares/nucleares (horas).
- Os GPCR acoplam-se a proteínas Gs (↑cAMP), Gi (↓cAMP) e Gq (IP₃/DAG → Ca²⁺) — a maior classe de alvos de fármacos.
- Segundos mensageiros (cAMP, IP₃/DAG, Ca²⁺, cGMP) amplificam o sinal dentro da célula.
- Esteroides e hormônio tireoidiano agem via receptores nucleares alterando transcrição — por isso demoram horas para o efeito clínico.
As 4 superfamílias de receptores farmacológicos
A maioria dos receptores farmacológicos clinicamente relevantes se encaixa em quatro grandes superfamílias estruturais. O que diferencia uma da outra não é só a forma, mas principalmente a velocidade da resposta: quanto mais direto for o caminho entre o receptor e o efeito, mais rápido o resultado. Um canal iônico que abre em milissegundos produz uma resposta quase instantânea; já um receptor nuclear que precisa alterar a transcrição de genes leva horas. Essa lógica de tempo é uma das chaves mais cobradas em prova.
| TIPO | MECANISMO | TEMPO DE RESPOSTA | EXEMPLOS |
|---|---|---|---|
| Canal iônico ligante-dependente | O ligante abre um canal e altera o fluxo de íons direto na membrana | Milissegundos | Receptor nicotínico (ACh), GABA-A, receptor de glutamato (NMDA) |
| Acoplado à proteína G (GPCR) | Receptor de 7 domínios transmembrana ativa proteína G → segundos mensageiros | Segundos | Adrenérgicos (α, β), muscarínicos, opioides, dopaminérgicos |
| Ligado a enzima / tirosina-quinase | O ligante ativa atividade enzimática intrínseca (autofosforilação) | Minutos | Insulina, fatores de crescimento (EGF, PDGF), citocinas (via JAK-STAT) |
| Intracelular / nuclear | Ligante lipofílico atravessa a membrana e regula a transcrição gênica | Horas | Esteroides (cortisol, estrogênio), hormônio tireoidiano, vitamina D |
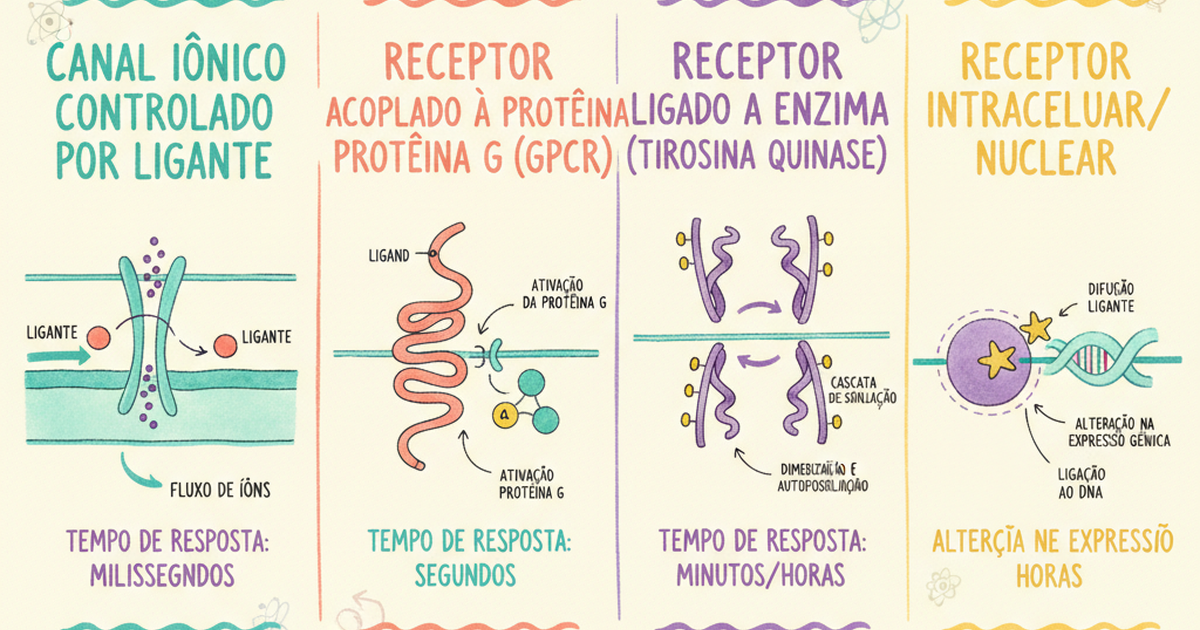
Repare na lógica: os ligantes hidrofílicos (que não atravessam a membrana) precisam de receptores na superfície da célula — são os três primeiros tipos. Já os ligantes lipofílicos, como os hormônios esteroides, atravessam a membrana e encontram seu receptor dentro da célula. Essa simples distinção — onde está o receptor — explica boa parte do comportamento farmacológico da molécula.
Receptores acoplados à proteína G (GPCR)
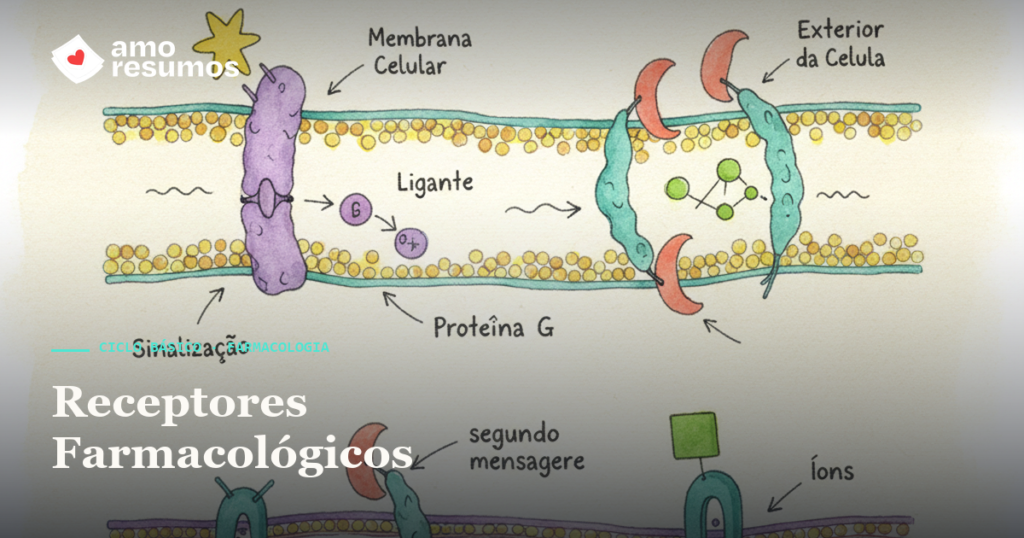
Os GPCR são, de longe, a classe mais importante de receptores farmacológicos como alvo de medicamentos: estima-se que cerca de um terço de todos os fármacos aprovados atue sobre eles. A estrutura é característica — uma única cadeia proteica que serpenteia sete vezes pela membrana (por isso “receptores de sete domínios transmembrana”). Quando o agonista se liga na face externa, o receptor muda de conformação e ativa, na face interna, uma proteína G heterotrimérica (subunidades α, β e γ).
A subunidade α troca GDP por GTP, solta-se do complexo e vai modular uma enzima efetora. O tipo de proteína G define o efeito. As três principais são Gs (estimula a adenilil-ciclase, ↑cAMP), Gi (inibe a adenilil-ciclase, ↓cAMP) e Gq (ativa a fosfolipase C, gerando IP₃ e DAG, que elevam o Ca²⁺ intracelular). Saber qual proteína G um receptor usa permite prever o efeito de um agonista ou antagonista sobre ele.
| PROTEÍNA G | ENZIMA / EFEITO | SEGUNDO MENSAGEIRO | RECEPTORES TÍPICOS |
|---|---|---|---|
| Gs | Estimula adenilil-ciclase → ↑ cAMP | cAMP (ativa PKA) | β₁, β₂-adrenérgico, D₁, H₂, glucagon |
| Gi | Inibe adenilil-ciclase → ↓ cAMP | cAMP reduzido | α₂-adrenérgico, M₂ (muscarínico), opioides (μ, κ, δ), D₂ |
| Gq | Ativa fosfolipase C → IP₃ + DAG | IP₃, DAG, Ca²⁺ intracelular | α₁-adrenérgico, M₁ e M₃ (muscarínico), H₁, AT₁ (angiotensina) |
Um exemplo clássico: o receptor β₂-adrenérgico no músculo liso brônquico é Gs. Ao ser estimulado por um agonista como o salbutamol, eleva o cAMP, relaxa o brônquio e produz broncodilatação. Já o receptor M₃ muscarínico no mesmo músculo é Gq — sua ativação contrai o brônquio. Por isso broncodilatadores podem ser β₂-agonistas (estimulam o relaxamento) ou antimuscarínicos (bloqueiam a contração): caminhos diferentes, mesmo objetivo clínico.
Segundos mensageiros
O segundo mensageiro é a molécula intracelular que carrega e amplifica o sinal depois que o receptor foi ativado. Um único receptor ativado pode gerar milhares de moléculas de segundo mensageiro — é assim que uma quantidade ínfima de hormônio produz uma resposta celular robusta. Os principais são:
- cAMP — gerado pela adenilil-ciclase (via Gs). Ativa a proteína-quinase A (PKA), que fosforila alvos. É a via do β-adrenérgico e do glucagon. A cafeína prolonga seu efeito ao inibir a fosfodiesterase, que normalmente degrada o cAMP.
- IP₃ e DAG — produzidos pela fosfolipase C (via Gq). O IP₃ libera Ca²⁺ do retículo endoplasmático; o DAG ativa a proteína-quinase C (PKC). Via clássica do α₁-adrenérgico e do M₃.
- Ca²⁺ — íon-mensageiro central na contração muscular, secreção e exocitose. Atua ligando-se à calmodulina e a outras proteínas sensoras.
- cGMP — gerado pela guanilil-ciclase. Medeia a vasodilatação do óxido nítrico (NO). O sildenafila inibe a fosfodiesterase-5, prolongando o cGMP e a vasodilatação.
Receptores de reserva e regulação
Nem todo receptor precisa estar ocupado para produzir o efeito máximo. Em muitos tecidos existem receptores de reserva (spare receptors): o efeito máximo (Emax) é alcançado mesmo com apenas uma fração dos receptores ocupada. Isso aumenta a sensibilidade do sistema — concentrações baixas de agonista já produzem resposta significativa. Na prática, é por isso que o EC50 (concentração que dá metade do efeito) pode ser bem menor que a constante de dissociação Kd do par fármaco-receptor.
Os receptores farmacológicos também são dinâmicos. A exposição prolongada a um agonista pode causar dessensibilização e downregulation (redução do número de receptores) — base da tolerância a opioides e da taquifilaxia. O bloqueio crônico por um antagonista, ao contrário, pode causar upregulation (aumento de receptores) — explicando o efeito rebote ao se suspender abruptamente um betabloqueador.
Por que isso importa na clínica
A seletividade dos receptores farmacológicos é o que separa efeito terapêutico de efeito adverso. Um betabloqueador “cardiosseletivo” (β₁) é preferido no asmático justamente porque poupa os receptores β₂ pulmonares — se bloqueasse β₂, causaria broncoespasmo. Da mesma forma, antagonistas H₁ de primeira geração atravessam a barreira hematoencefálica e dão sonolência; os de segunda geração, mais seletivos perifericamente, evitam esse efeito.
Conhecer o tipo de receptor também antecipa a velocidade e a duração do efeito. E entender se o fármaco ativa ou bloqueia o receptor — e com que força — é o tema dos agonistas e antagonistas, enquanto a forma como a resposta cresce com a dose é descrita pela curva dose-resposta. Receptor, ligante e dose formam um tripé inseparável.
A velocidade da resposta acompanha o mecanismo. Os receptores nucleares dos esteroides agem alterando a transcrição gênica e a síntese de novas proteínas — um processo que leva horas. É por isso que o corticoide endovenoso não reverte uma crise asmática grave em minutos: o broncodilatador (β₂, resposta em segundos) salva agora; o corticoide só atua depois. Latência farmacológica = pista do tipo de receptor.
“QISA: Q sobe, I cai, S sobe — Ca²⁺ na frente”
Gq → ativa fosfolipase C → IP₃/DAG → Ca²⁺ sobe. Gi → cAMP cai (inibe ciclase). Gs → cAMP sobe (estimula ciclase). Para os 4 tipos de receptor, lembre da escada de tempo: milissegundos (canal) → segundos (GPCR) → minutos (quinase) → horas (nuclear).
- Manual de Farmacologia — material recomendado do Amo Resumos para se aprofundar
- Farmacodinâmica — como o fármaco atua sobre o organismo e seus alvos
- Curva Dose-Resposta — potência, eficácia e a forma sigmoide do efeito
- Agonistas e Antagonistas — quem ativa, quem bloqueia e como medir
Perguntas frequentes sobre Receptores farmacológicos
O que são receptores farmacológicos?
Receptores farmacológicos são macromoléculas, quase sempre proteínas, que reconhecem moléculas sinalizadoras como hormônios, neurotransmissores e fármacos e traduzem esse encontro em uma resposta celular. Eles determinam onde o fármaco age, sua seletividade e a relação entre dose e efeito. Sem receptor não há resposta, e sem entender o receptor não há como prever o efeito clínico nem o adverso.
Quais são as quatro superfamílias de receptores?
São quatro tipos, diferenciados pela velocidade da resposta: canais iônicos ligante-dependentes, que abrem em milissegundos; receptores acoplados à proteína G (GPCR), que respondem em segundos; receptores ligados a enzima ou tirosina-quinase, que agem em minutos; e receptores intracelulares ou nucleares, como os de esteroides, que alteram a transcrição gênica e levam horas para produzir efeito.
Como funcionam os receptores acoplados à proteína G (GPCR)?
Os GPCR têm sete domínios transmembrana. Quando o agonista se liga, ativam uma proteína G que dispara segundos mensageiros. A proteína Gs estimula a adenilil-ciclase e aumenta o cAMP; a Gi a inibe e reduz o cAMP; a Gq ativa a fosfolipase C, gerando IP3 e DAG, que elevam o cálcio intracelular. São a maior classe de alvos de fármacos.
Conclusão
Os receptores farmacológicos são o ponto de partida de quase toda a farmacodinâmica: definem onde o fármaco age, com que seletividade, em quanto tempo e por quanto tempo. Dominar as quatro superfamílias — e em especial os GPCR com suas proteínas Gs, Gi e Gq — permite prever o efeito de um agonista, antecipar efeitos adversos por falta de seletividade e entender fenômenos clínicos como tolerância, rebote e latência. É um daqueles temas que, uma vez compreendidos, organizam todo o resto da farmacologia.
Para aprofundar, o material de Farmacologia do Amo Resumos reúne todos esses conceitos de forma visual e ilustrada — do ciclo básico à aplicação clínica, com linguagem direta para quem estuda para provas de medicina.
O próximo passo é treinar questões que aplicam esses conceitos em casos reais. No MedCaju, você encontra um banco completo de farmacologia, com questões comentadas do fundamento ao caso clínico.
Pratique questões de Farmacologia
Milhares de questões de ciclo básico e clínico, com explicação detalhada. Teoria você estuda aqui — questão você treina no MedCaju.
Acessar MedCaju →