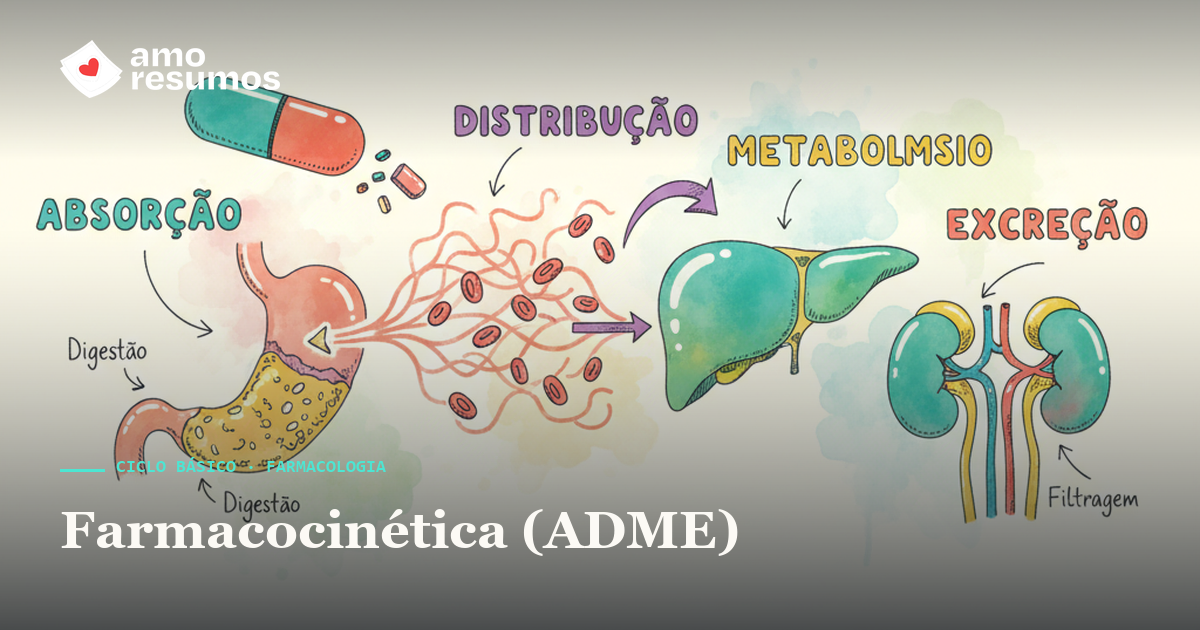
A farmacocinética é a área da farmacologia que estuda o que o corpo faz com o fármaco — ou seja, como o organismo absorve, distribui, transforma e elimina uma droga ao longo do tempo. É o contraponto exato da farmacodinâmica, que estuda o oposto: o que o fármaco faz com o corpo (mecanismo de ação, receptores, efeito). Entender a farmacocinética é o que permite responder perguntas práticas do dia a dia clínico: quanto dar, com que intervalo, por qual via e por que um paciente com insuficiência renal precisa de ajuste de dose.
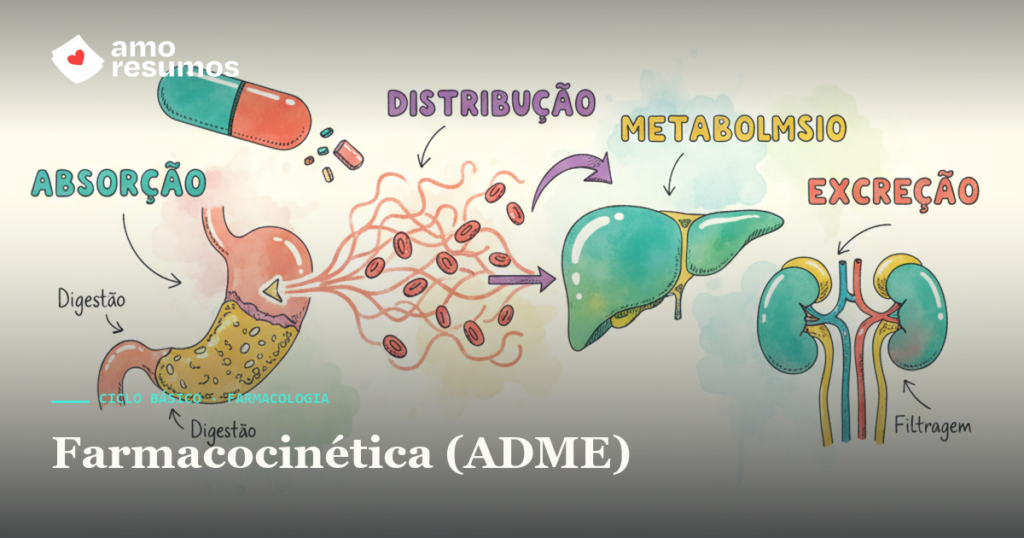
Todo o conteúdo da farmacocinética se organiza em quatro etapas sequenciais, resumidas na sigla ADME: Absorção, Distribuição, Metabolismo e Excreção. Dominar a farmacocinética significa entender como cada uma dessas fases determina a concentração do fármaco no sangue e nos tecidos. Neste post você vai revisar o ciclo ADME completo, os conceitos de meia-vida e clearance e, principalmente, a comparação entre cinética de primeira ordem e de ordem zero — o ponto mais cobrado em provas de residência e ENAMED.
- Farmacocinética = o que o corpo faz com o fármaco. Farmacodinâmica = o que o fármaco faz com o corpo.
- O ciclo ADME tem 4 etapas: Absorção, Distribuição, Metabolismo e Excreção.
- Cinética de 1ª ordem: elimina uma fração constante por unidade de tempo (proporcional à concentração). Vale para a maioria dos fármacos.
- Cinética de ordem zero: elimina uma quantidade constante por unidade de tempo (sistema saturado). Ex.: etanol, fenitoína e AAS em altas doses.
- Na ordem zero há risco de acúmulo e toxicidade: pequenos aumentos de dose causam grandes saltos na concentração.
As 4 etapas da farmacocinética: o ciclo ADME
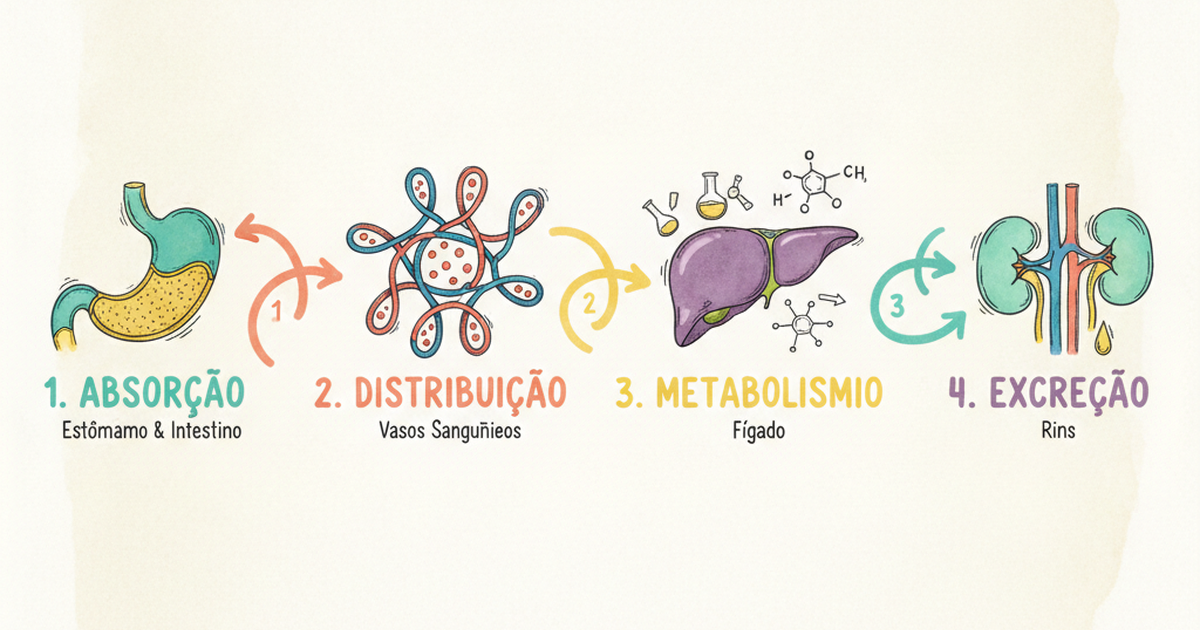
Toda a farmacocinética pode ser resumida no ciclo ADME. Depois que o fármaco entra no organismo, ele é absorvido para a circulação, distribuído aos tecidos, metabolizado (geralmente no fígado) e finalmente excretado (geralmente pelos rins). Essas quatro etapas acontecem em paralelo e em competição: enquanto parte da droga ainda está sendo absorvida, outra parte já está sendo metabolizada e eliminada. O equilíbrio entre essas fases é o que define a concentração plasmática a cada instante.
| ETAPA | O QUE ACONTECE | ÓRGÃO PRINCIPAL |
|---|---|---|
| Absorção | Passagem do fármaco do local de administração para a circulação sistêmica | Trato gastrointestinal (via oral) |
| Distribuição | Transporte do fármaco do sangue para os tecidos e líquidos do corpo | Sangue → tecidos (rede capilar) |
| Metabolismo | Biotransformação em metabólitos mais hidrossolúveis (fases I e II) | Fígado (CYP450) |
| Excreção | Eliminação do fármaco e seus metabólitos do organismo | Rim (urina) e fígado (bile) |
Absorção
A absorção é a transferência do fármaco do local de administração até a circulação sistêmica. A maior parte das drogas atravessa as membranas por difusão passiva, favorecida quando a molécula é lipossolúvel e está na forma não ionizada. A via de administração influencia diretamente a velocidade e a quantidade absorvida: a via intravenosa (IV) dispensa absorção, pois deposita o fármaco diretamente no sangue, enquanto a via oral depende da integridade da mucosa gastrointestinal e da motilidade.
O conceito central ligado à absorção é a biodisponibilidade (F): a fração da dose administrada que chega inalterada à circulação sistêmica. Por definição, a via IV tem F = 100%. Drogas administradas por via oral frequentemente têm biodisponibilidade reduzida pelo efeito de primeira passagem hepático. Esse tema é tão importante que merece um post próprio — veja em detalhe na nossa página sobre biodisponibilidade e absorção.
Distribuição
Uma vez no sangue, o fármaco é distribuído para os tecidos. Três fatores governam essa fase: o volume de distribuição (Vd), a ligação às proteínas plasmáticas (principalmente albumina para ácidos e a glicoproteína ácida alfa-1 para bases) e as barreiras teciduais, como a barreira hematoencefálica. Apenas a fração livre (não ligada a proteínas) é farmacologicamente ativa e capaz de atravessar membranas, ser metabolizada e excretada.
O volume de distribuição é um parâmetro aparente que relaciona a dose total no corpo com a concentração plasmática. Drogas muito lipossolúveis e com alta afinidade tecidual têm Vd elevado; drogas que ficam confinadas ao plasma têm Vd baixo. Aprofunde-se na nossa página sobre volume de distribuição.
Metabolismo
O metabolismo (ou biotransformação) converte o fármaco em metabólitos geralmente mais hidrossolúveis, facilitando sua excreção. O principal órgão é o fígado, e as reações se dividem em duas fases. As reações de fase I (oxidação, redução e hidrólise) são conduzidas sobretudo pelo sistema citocromo P450 (CYP450) e introduzem ou expõem grupos funcionais reativos. As reações de fase II (conjugação — glicuronidação, sulfatação, acetilação) ligam o fármaco a moléculas endógenas, tornando-o muito mais polar.
As enzimas CYP450 são alvo de inúmeras interações medicamentosas: indutores aceleram o metabolismo de outras drogas (reduzindo seu efeito) e inibidores o reduzem (aumentando o risco de toxicidade). Para entender indução, inibição e os principais substratos, veja a página sobre metabolismo de fármacos (CYP450).
Excreção
A excreção é a remoção definitiva do fármaco e de seus metabólitos. A principal via é a renal, que combina filtração glomerular, secreção tubular ativa e reabsorção tubular (dependente do pH urinário). A segunda via importante é a biliar/fecal, na qual o fígado lança metabólitos na bile; alguns deles podem ser reabsorvidos no intestino, fenômeno conhecido como ciclo êntero-hepático, que prolonga a permanência da droga no organismo.
Dois parâmetros sintetizam a eliminação: o clearance (volume de plasma depurado por unidade de tempo) e a meia-vida (t½), o tempo necessário para a concentração plasmática cair pela metade. A meia-vida determina o intervalo entre as doses e o tempo até atingir o estado de equilíbrio. Revise esses cálculos na página sobre meia-vida e clearance.
Cinética de primeira ordem vs ordem zero
Este é o ponto da farmacocinética mais cobrado em provas — e onde mais se erra. A diferença está em como o fármaco é eliminado em relação à sua concentração.
Na cinética de primeira ordem, elimina-se uma fração constante do fármaco por unidade de tempo. A velocidade de eliminação é proporcional à concentração: quanto mais droga no sangue, mais é eliminada por minuto. Como resultado, a meia-vida é constante e independe da dose. É o comportamento da imensa maioria dos fármacos em doses terapêuticas, porque as enzimas e transportadores não estão saturados.
Na cinética de ordem zero, elimina-se uma quantidade constante (massa fixa) por unidade de tempo, independentemente da concentração. Isso ocorre quando o sistema enzimático ou de transporte está saturado: a enzima já trabalha na capacidade máxima e não consegue acelerar. A meia-vida deixa de ser constante e a concentração cai de forma linear (e não exponencial). Pequenos aumentos de dose podem causar saltos desproporcionais na concentração plasmática.
| CARACTERÍSTICA | 1ª ORDEM | ORDEM ZERO |
|---|---|---|
| O que é constante | Fração eliminada (%) | Quantidade eliminada (mg) |
| Relação com a concentração | Proporcional à concentração | Independe da concentração (saturado) |
| Meia-vida (t½) | Constante | Variável (aumenta com a dose) |
| Queda da concentração | Exponencial (curva) | Linear (reta) |
| Exemplos | Maioria dos fármacos em dose terapêutica | Etanol, fenitoína, AAS em altas doses, omeprazol |
Um detalhe clássico: alguns fármacos seguem cinética mista (saturável, ou de Michaelis-Menten). Em doses baixas comportam-se como de primeira ordem, mas à medida que a dose aumenta e satura a enzima, passam à ordem zero. A fenitoína, o etanol e o AAS são os exemplos prototípicos — e justamente por isso são tão perigosos em superdosagem.
Vale fixar o raciocínio com um exemplo numérico. Imagine um fármaco em cinética de primeira ordem com concentração inicial de 100 mg/L e meia-vida de 4 horas. Após 4 h restam 50 mg/L; após mais 4 h, 25 mg/L; depois 12,5 mg/L — sempre cai pela metade, em uma curva exponencial, e o tempo de meia-vida não muda. Já o etanol, exemplo clássico de ordem zero, é metabolizado a uma taxa fixa de aproximadamente 15 a 20 mg/dL por hora, independentemente de quanto a pessoa tenha bebido: a queda da alcoolemia é uma reta, não uma curva. É por isso que beber o dobro não significa eliminar o álcool em metade do tempo — o sistema da álcool-desidrogenase já está saturado.
Essa distinção tem consequência direta no estado de equilíbrio (steady state). Em cinética de primeira ordem, doses repetidas levam a um platô previsível, atingido após cerca de 4 a 5 meias-vidas, e a concentração estabiliza. Em cinética de ordem zero, como a eliminação não acompanha a entrada, o fármaco tende a acumular continuamente se a dose ofertada superar a capacidade máxima de eliminação — o cenário ideal para intoxicação. Esse é o motivo pelo qual fármacos de ordem zero costumam exigir monitorização do nível sérico.
Na cinética de ordem zero há grande risco de acúmulo e toxicidade: como o sistema está saturado, um pequeno aumento de dose provoca um salto desproporcional na concentração plasmática. O exemplo clássico é a fenitoína — ajustar a dose exige cautela e monitorização do nível sérico, pois ela transita de 1ª ordem para ordem zero dentro da faixa terapêutica.
“ADME — Absorveu, Distribuiu, Metabolizou, Eliminou”
Absorção (entrada na circulação) → Distribuição (sangue aos tecidos) → Metabolismo (biotransformação hepática, CYP450) → Excreção (rim e bile). É a ordem do ciclo e a sequência lógica de toda a farmacocinética.
- Manual de Farmacologia — material recomendado do Amo Resumos para se aprofundar
- Biodisponibilidade e Absorção — a fração da dose que chega inalterada à circulação
- Volume de Distribuição — o parâmetro que relaciona dose e concentração plasmática
- Metabolismo de Fármacos (CYP450) — fases I e II, indutores e inibidores
Perguntas frequentes sobre Farmacocinética
O que é farmacocinética?
Farmacocinética é a área da farmacologia que estuda o que o corpo faz com o fármaco, ou seja, como o organismo absorve, distribui, metaboliza e elimina uma droga ao longo do tempo. É o contraponto da farmacodinâmica, que estuda o que o fármaco faz com o corpo. Esse conhecimento define quanto dar, por qual via e com que intervalo administrar.
Quais são as etapas do ciclo ADME?
O ciclo ADME resume as quatro etapas da farmacocinética: Absorção (passagem do fármaco para a circulação), Distribuição (transporte do sangue aos tecidos), Metabolismo (biotransformação, geralmente hepática pelo CYP450) e Excreção (eliminação, principalmente renal e biliar). Essas fases acontecem em paralelo e em competição, definindo a concentração plasmática a cada instante.
Qual a diferença entre cinética de primeira ordem e ordem zero?
Na cinética de primeira ordem elimina-se uma fração constante por tempo, proporcional à concentração, com meia-vida constante; vale para a maioria dos fármacos. Na ordem zero elimina-se uma quantidade fixa por tempo, pois o sistema enzimático está saturado, com meia-vida variável e risco de acúmulo. Exemplos de ordem zero: etanol, fenitoína e AAS em altas doses.
Conclusão
A farmacocinética é a espinha dorsal da farmacologia clínica: do ciclo ADME nascem todas as decisões sobre via, dose e intervalo de administração. Entender que a maioria dos fármacos segue cinética de primeira ordem — e que exceções como etanol, fenitoína e AAS em altas doses seguem ordem zero — permite prever acúmulo, toxicidade e a necessidade de monitorização. São conceitos que aparecem repetidamente em provas de residência, ENAMED e na prática diária, e que valem cada minuto de revisão.
Para aprofundar, o material de Farmacologia do Amo Resumos reúne todos esses conceitos de forma visual e ilustrada — do ciclo básico à aplicação clínica, com linguagem direta para quem estuda para provas de medicina.
O próximo passo é treinar questões que aplicam esses conceitos em casos reais. No MedCaju, você encontra um banco completo de farmacologia, com questões comentadas do fundamento ao caso clínico.
Pratique questões de Farmacologia
Milhares de questões de ciclo básico e clínico, com explicação detalhada. Teoria você estuda aqui — questão você treina no MedCaju.
Acessar MedCaju →